专注高性能计算领域资讯
原子分子结构计算是理论化学与药物设计的”数字显微镜”,Gaussian里选一个DFT泛函、挂一个基组、跑一遍几何优化,看似能一键算出键长键角和振动频率。但真到了百原子级有机分子、过渡金属配合物或激发态计算,千万级基函数叠加双电子积分文件膨胀、SCF迭代震荡、频率计算Hessian矩阵组装,工作站直接崩溃或算到通宵。更棘手的是,分子结构、反应路径、药物活性构象全是企业核心机密 […]
2025年底,达索系统旗下BIOVIA发布了Materials Studio 2026版本。更新日志里有一行字不太起眼,但做计算化学的人会多看两眼:「经典力学与量子化学计算工作流增强」。这不是套话。对每天都在和Gaussian输入文件打交道的人来说,软件层面的优化意味着同样的硬件能多看几个分子,或者同样的任务能少等几小时。 全球计算化学市场从2026年的17.4亿美元起步,预计2034年翻到44. […]
一、从催化机理研究到自由能台阶图 西安交通大学物理化学专业长期设有”有机催化反应的分子模拟”与”催化动力学机理研究”方向。这些研究的核心工具,不是试管和烧杯,而是密度泛函理论(DFT)计算。2025年5月,一篇关于DFT计算解释催化选择性的系统综述在催化领域引起关注(来源:华算科技公众号,2025年5月21日)——研究者通过构建反应路径、识别过渡态、 […]
做过核磁共振(NMR)化学位移计算或金属配合物磁屏蔽标定的科研人员都懂,Gaussian跑GIAO最崩溃的不是位移算不准,而是大分子基函数一上到十万级,规范无关原子轨道(GIAO)微扰与双电子积分耦合,CPHF响应方程直接内存溢出,或磁屏蔽张量组装因系统换页导致发散。去年深秋,一个做大环金属配合物NMR标定的团队找到我们,离文章返修只剩五天。他们的Gaussian模型(300原子,GIAO-B3L […]
从气相团簇到电催化烧结:反应机理计算的算力账单 2022年,李亚柯还在德国马普学会弗里茨-哈伯研究所做洪堡学者。他以气相团簇为模型,用振动光谱联合量子化学计算,追踪了O•−/Ni2+介导的甲烷转化为甲醛的基元反应路径。这篇后来发表在Angewandte Chemie上的工作,核心方法并不复杂:低温离子阱锁定反应中间体,DFT算吸附能,微观动力学推周转频率。但整套流程跑下来,光是为了确认一个过渡态的 […]
2025年12月,教育部正式批复设立哈尔滨工业大学与圣彼得堡国立大学的「圣大联合学院」。这不是简单的项目扩容,而是从中俄合作办学项目到独立学院的质变。首批四个本科专业中,化学赫然在列,与数学与应用数学、应用物理学、生物技术并列。而在2022年,这个化学合作项目刚刚获批时,每年只招50人,四年后,它已经成长为拥有完整本硕培养体系的联合学院。 圣彼得堡国立大学在化学计算领域的积累不容小觑。它的化学硕士 […]
2023年,哈尔滨工业大学《计算化学》课程获评省级线下一流课程。这门课的主讲人张兴文教授,在2024年又拿下教育部工科化学基础课程虚拟教研室首届高校教师教学设计创新大赛特等奖。课程里有一项实验,学生用Gaussian软件做乙烯加氢反应的过渡态搜索。讲义上写的是:输入初始猜测几何,运行OPT=TS,然后做频率分析确认虚频,最后跑IRC验证。看起来四步就能走完。但真实情况是,一个课题组里的研究生做催化 […]
做过渡金属配合物量子化学计算的团队都懂,Gaussian跑CCSD(T)最崩溃的不是基组选小了,而是提交四重激发计算后,日志卡在”Forming CCSD(T) quadruples…”一动不动,内存占用飙升后进程被杀,单核CPU顶满而多核闲置。去年深秋,一个做某过渡金属催化剂反应机理的团队找到我们,离论文返修节点还有五天。他们的体系(含Ru、Ir等重金属中心,配体含P/N […]
在固态照明、激光增益介质与量子信息领域,稀土发光材料凭借其独特的4f电子层结构,展现出窄线宽、高色纯度与长荧光寿命的优异发光特性。Ce³⁺的5d→4f跃迁赋予其宽激发带与高效可见光发射,Eu²⁺的4f⁶5d→4f⁷跃迁则带来高量子产率与可调谐发射色。然而,稀土离子属于重元素(原子序数>57),其4f电子与核运动之间存在强烈的旋轨耦合(Spin-Orbit Coupling, SOC)效应,这 […]
关键词:密度泛函理论、Hartree-Fock、CCSD(T)、AIMD、分子动力学、Gaussian、VASP、ORCA、DeePMD、计算化学工作站 一、一个背景:当量子精度开始”嫌弃”自己的速度 2024 年,微软研究院在 Nature 上发表了一套叫 AI2BMD 的框架。思路很直白:用 DFT 算一批数据,训一个神经网络势函 […]
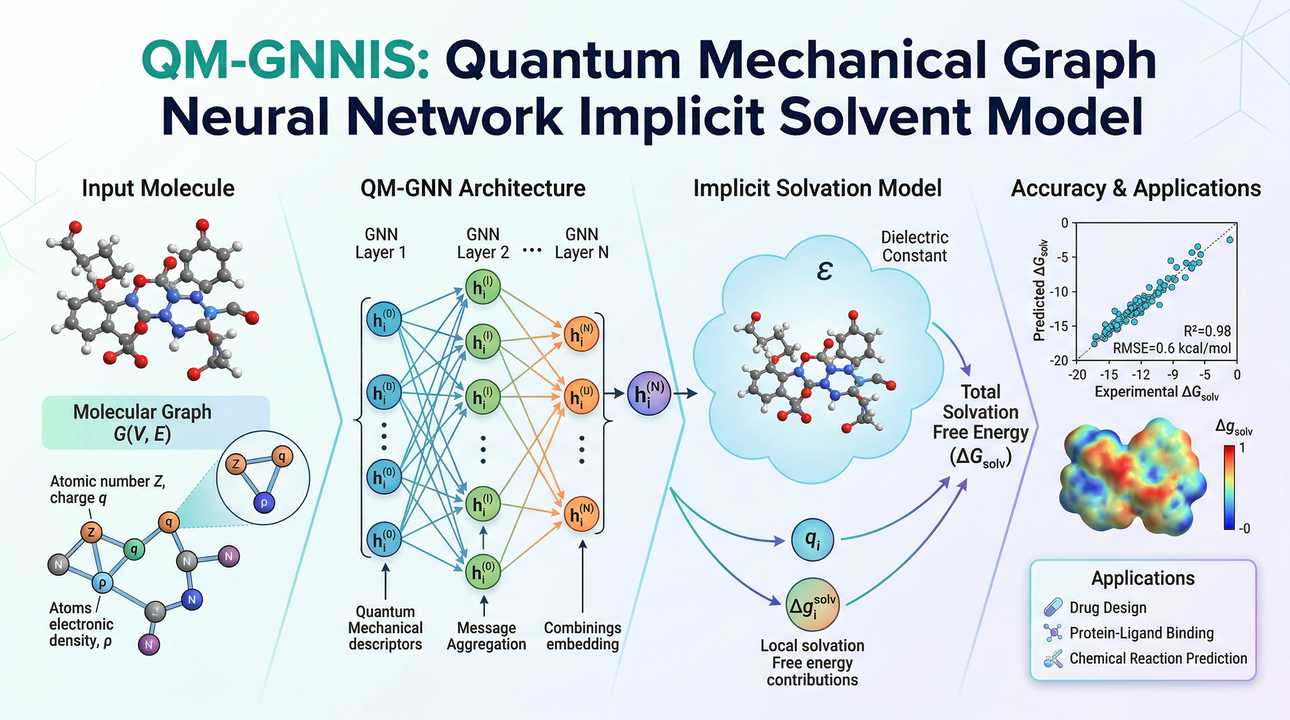
本文采用技术分析视角,以清华大学计算化学研究为参照系探讨行业趋势。文中提及的学术成果均来自公开文献,不代表任何官方立场。硬件配置建议仅供参考。 一、写在前面:溶剂效应——计算化学的永恒难题 2025年7月8日,清华大学朱永法教授和香港大学汤初阳教授团队(第一作者郭燕)在Nature Communications发表了一项引人注目的研究:通过设计电荷互补的π电子位点,他们开发的卟啉基光催化剂实现了1 […]
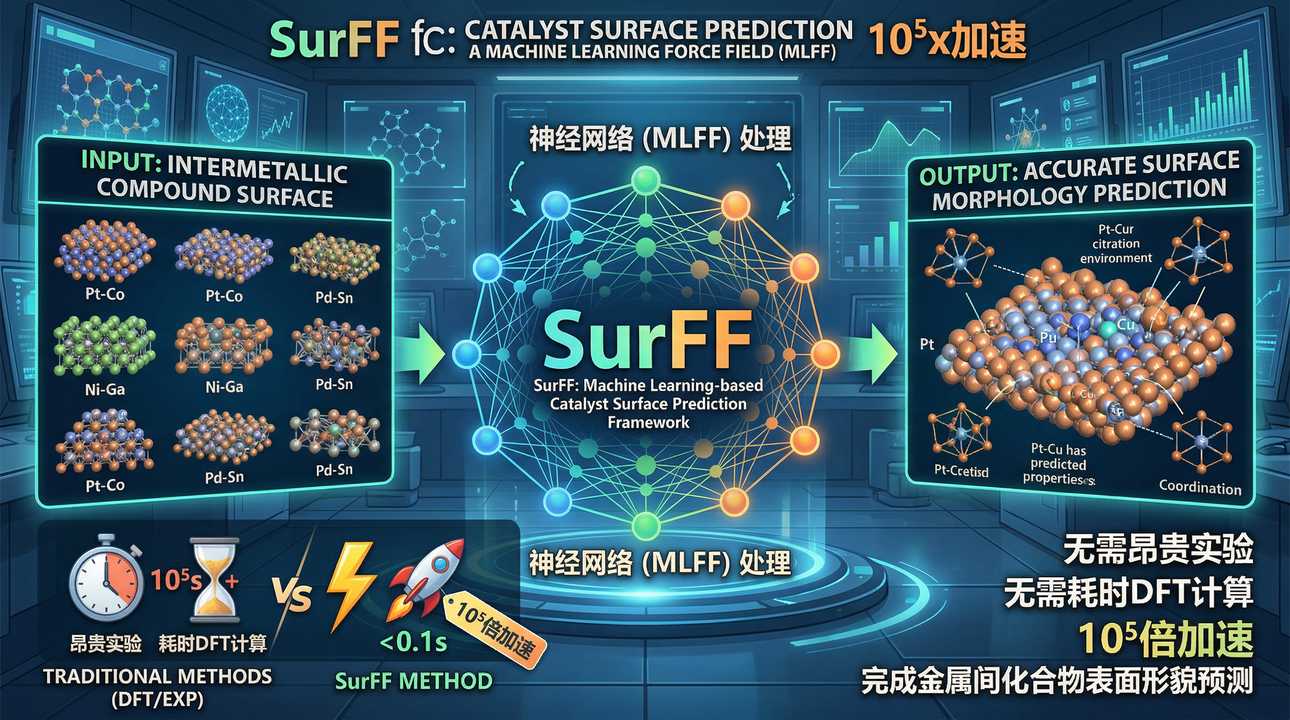
本文采用技术分析视角,以清华大学计算化学研究为参照系探讨行业趋势。文中提及的学术成果均来自公开文献,不代表任何官方立场。硬件配置建议仅供参考。 一、写在前面:当AI开始”抢”DFT的饭碗 2025年10月,清华大学化工系王笑楠团队在Nature Computational Science发表了一篇让计算化学圈震动的研究——SurFF模型。这套基于机器学习力场(MLFF)的催 […]
精选行业动态 + 全网热点,不遗漏关键信息