专注高性能计算领域资讯
在材料基因组与计算热力学交叉领域,CALPHAD(CALculation of PHAse Diagrams)方法已成为多组元合金设计、增材制造工艺窗口优化与高温合金成分筛选的核心基础设施。与第一性原理的单一能量计算不同,CALPHAD 需要在 10–20 组元、10+ 种候选相的空间中进行吉布斯自由能全局最小化,每一步平衡计算都是 NP-hard 组合优化问题;而一张完整的等温截面或垂直截面通常 […]
一、硅酸盐表面重构 CASTEP 算到崩溃的工程之痛:从超胞构建到密度矩阵对角化的算力链 与团簇计算不同,硅酸盐矿物表面重构需要构建包含真空层的平板超胞(Slab model),通常在 c 方向保留 15–20 Å 真空层以消除周期性镜像作用,a/b 方向则需足够大的重复单元以覆盖表面重构单元格。当某中科大矿物所团队承担某层状硅酸盐(001)表面重构课题,试图在 Materials Studio […]
关键词:反应输运模拟、热力学平衡、PHREEQC、TOUGHREACT、CrunchFlow、砂岩型铀矿、地下水化学演化、氧化还原前锋、蒙特卡洛不确定性分析、同位素混合模型、吉布斯自由能最小化、质量作用定律、工作站配置 技术标签:反应-输运模拟、热力学平衡计算、蒙特卡洛不确定性分析、同位素混合模型、PHREEQC、TOUGHREACT、CrunchFlow、吉布斯自由能最小化、质量作用定律、氧化还 […]
关键词:分子对接、虚拟筛选、自由能微扰FEP、分子动力学MD、药物设计、结合亲和力、打分函数、构象采样、GPU加速MD、NAMD、GROMACS、Schrödinger FEP+、药物靶点相互作用、先导化合物优化 一、从一篇Nature说起:刘志博的靶向共价药,背后的计算流程 2024年5月,北京大学化学与分子工程学院刘志博团队在《自然》(Nature)杂志发表了一篇核药物设计领域的论文。这是Na […]
关键词:催化剂DFT计算、活性位点搜索、过渡态NEB、微观动力学模型MKM、反应力场ReaxFF、VASP催化、表面化学计算、反应速率常数、选择性预测、催化工作站配置、CPU-bound计算、GPU加速分子动力学 一、两个北大的故事:一篇Science和一位新晋院士 2025年3月,北京大学药学院焦宁教授团队在 Science 上发表了一篇很有意思的论文。他们开发了一种异相铜催 […]
关键词:密度泛函理论、Hartree-Fock、CCSD(T)、AIMD、分子动力学、Gaussian、VASP、ORCA、DeePMD、计算化学工作站 一、一个背景:当量子精度开始”嫌弃”自己的速度 2024 年,微软研究院在 Nature 上发表了一套叫 AI2BMD 的框架。思路很直白:用 DFT 算一批数据,训一个神经网络势函 […]
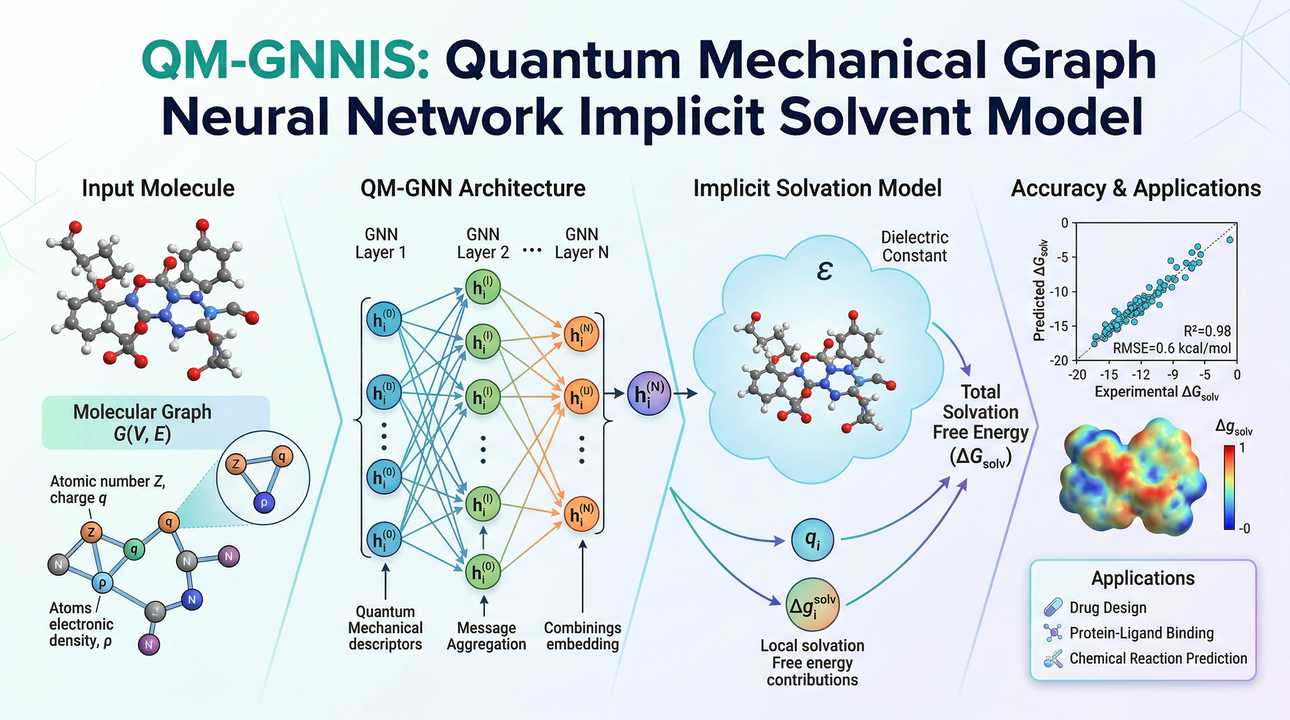
本文采用技术分析视角,以清华大学计算化学研究为参照系探讨行业趋势。文中提及的学术成果均来自公开文献,不代表任何官方立场。硬件配置建议仅供参考。 一、写在前面:溶剂效应——计算化学的永恒难题 2025年7月8日,清华大学朱永法教授和香港大学汤初阳教授团队(第一作者郭燕)在Nature Communications发表了一项引人注目的研究:通过设计电荷互补的π电子位点,他们开发的卟啉基光催化剂实现了1 […]
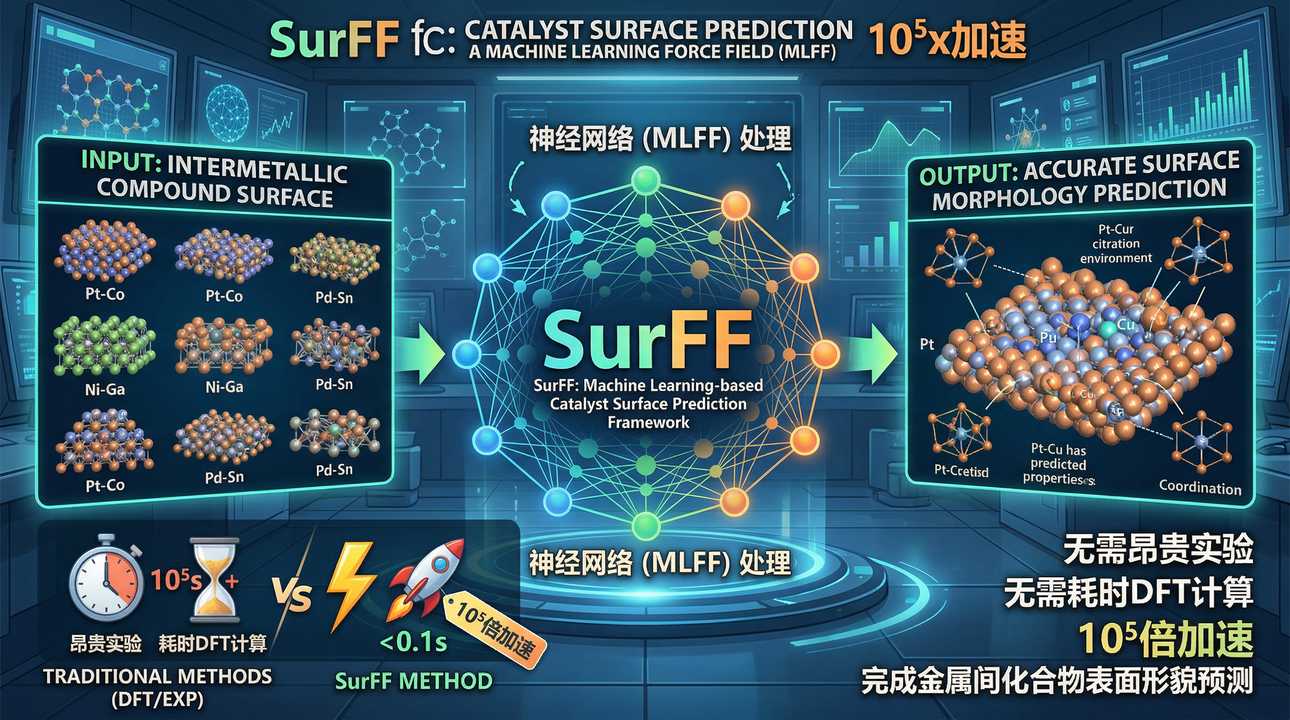
本文采用技术分析视角,以清华大学计算化学研究为参照系探讨行业趋势。文中提及的学术成果均来自公开文献,不代表任何官方立场。硬件配置建议仅供参考。 一、写在前面:当AI开始”抢”DFT的饭碗 2025年10月,清华大学化工系王笑楠团队在Nature Computational Science发表了一篇让计算化学圈震动的研究——SurFF模型。这套基于机器学习力场(MLFF)的催 […]
最近看到一篇关于Abaqus 2026新功能的介绍,讲的是热-电化学耦合分析。看完之后挺有感触的——新能源车的电池安全问题越来越受关注,热失控的风险逼着工程师们必须从”经验设计”转向”精准仿真”。 但这里头有个现实的矛盾:电化学仿真的精度上去了,计算成本也跟着水涨船高。文章里提到一个75Ah电芯的1小时充电工况,仿真要跑8个小时。这意味着什么?意味着 […]
一、问题提出:为什么需要本地化生物计算平台? 在生命科学研究领域,我们正面临一个计算需求的”完美风暴”。 根据2026年最新数据,一个标准的全基因组关联分析(GWAS)单体项目数据量已突破 PB 级,而单细胞RNA测序(scRNA-seq)的常规分析涉及数百万个细胞 × 数万个基因的矩阵运算。更严峻的是,AlphaFold3等蛋白质结构预测工具的单次推理就需要超过80GB的 […]
在计算化学、材料科学、药物研发与环境工程等前沿领域,精确预测分子结构、反应路径与电子性质已成为科研突破的关键。作为全球最权威、应用最广泛的量子化学计算软件之一,Gaussian 16(G16)自发布以来持续引领电子结构理论建模的发展方向,为科学家提供强大、可靠且高度灵活的计算平台。 一、核心功能:全面覆盖量子化学研究需求 Gaussian 16 基于第一性原理(ab initio)和密度泛函理论( […]
精选行业动态 + 全网热点,不遗漏关键信息