专注高性能计算领域资讯
从气相团簇到电催化烧结:反应机理计算的算力账单 2022年,李亚柯还在德国马普学会弗里茨-哈伯研究所做洪堡学者。他以气相团簇为模型,用振动光谱联合量子化学计算,追踪了O•−/Ni2+介导的甲烷转化为甲醛的基元反应路径。这篇后来发表在Angewandte Chemie上的工作,核心方法并不复杂:低温离子阱锁定反应中间体,DFT算吸附能,微观动力学推周转频率。但整套流程跑下来,光是为了确认一个过渡态的 […]
2020年,哈尔滨工业大学应用化学专业获批国家级一流本科专业建设点。这个专业1993年组建,面向国防重大需求和新能源产业,手里握着一件让同行印象深刻的事:他们解决了固体火箭推进剂领域的”卡脖子”难题。专业现有专职教师21人,12名正教授,12位博士生导师,教师博士化率100%。近五年在Science、JACS、Angew等顶级期刊发表论文500余篇,承担国家自然科学基金、国 […]
做过渡金属配合物量子化学计算的团队都懂,Gaussian跑CCSD(T)最崩溃的不是基组选小了,而是提交四重激发计算后,日志卡在”Forming CCSD(T) quadruples…”一动不动,内存占用飙升后进程被杀,单核CPU顶满而多核闲置。去年深秋,一个做某过渡金属催化剂反应机理的团队找到我们,离论文返修节点还有五天。他们的体系(含Ru、Ir等重金属中心,配体含P/N […]
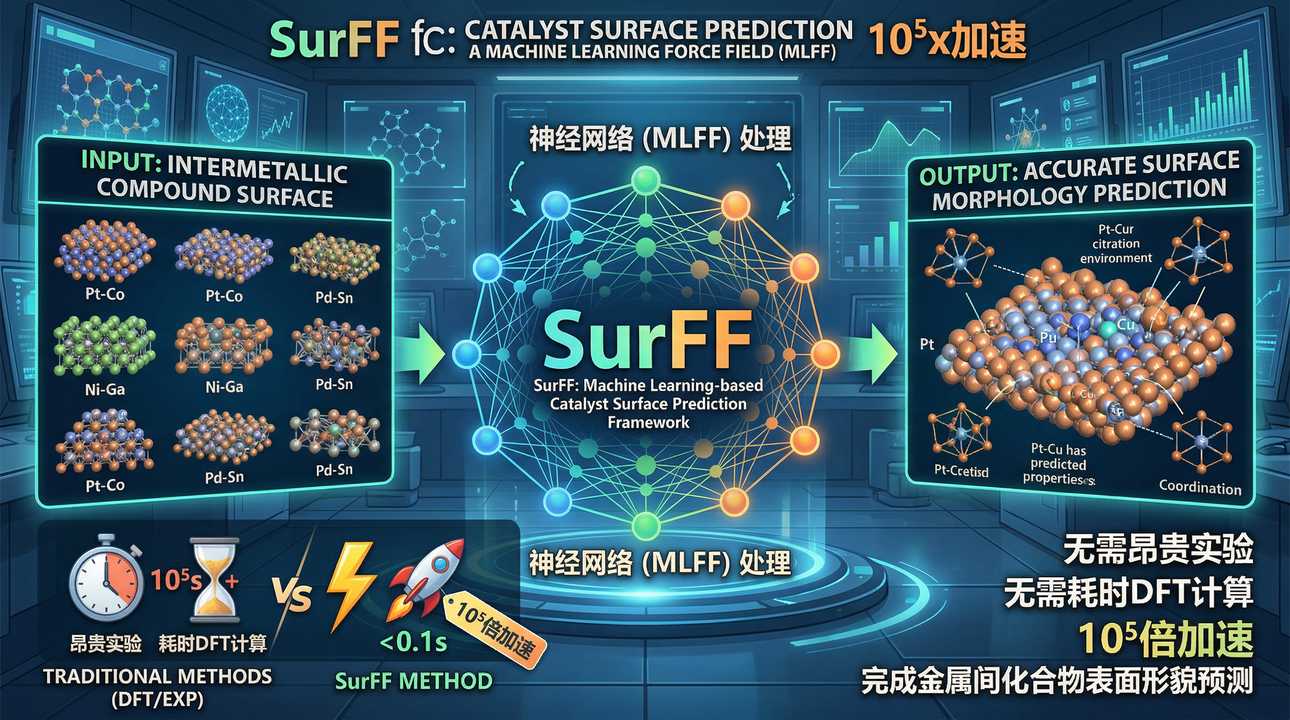
本文采用技术分析视角,以清华大学计算化学研究为参照系探讨行业趋势。文中提及的学术成果均来自公开文献,不代表任何官方立场。硬件配置建议仅供参考。 一、写在前面:当AI开始”抢”DFT的饭碗 2025年10月,清华大学化工系王笑楠团队在Nature Computational Science发表了一篇让计算化学圈震动的研究——SurFF模型。这套基于机器学习力场(MLFF)的催 […]
精选行业动态 + 全网热点,不遗漏关键信息